
ORDIN nr.874 din 17 iulie 2006
al ministrului sănătăţii publice pentru aprobarea Normelor privind procedura administrativă a Agenţiei Naţionale a Medicamentului de gestionare a variaţiilor
|
| Textul actului publicat în M.Of. nr. 645/26 iul. 2006 |
|
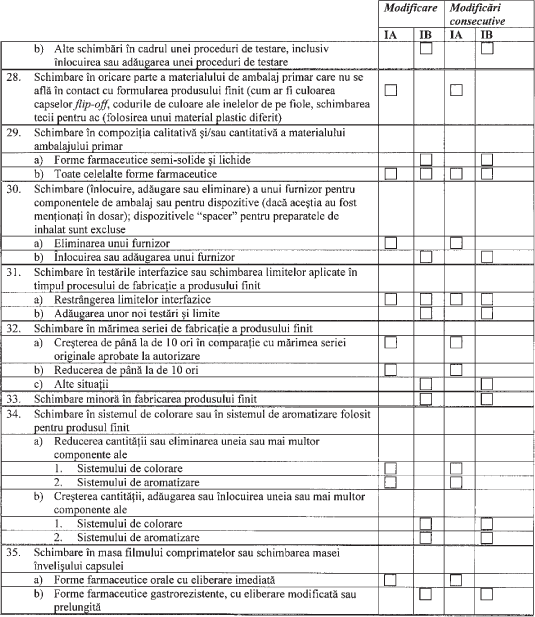
ministrul sănătăţii publice emite următorul ordin:
Art. 1. - Se aprobă Normele privind procedura administrativă a Agenţiei Naţionale a Medicamentului de gestionare a variaţiilor, prevăzute în anexa care face parte integrantă din prezentul ordin.
Art. 2. - Normele menţionate la art. 1 se aplică cererilor de variaţii depuse la Agenţia Naţională a Medicamentului după data intrării în vigoare a acestora.
Art. 3. - La data intrării în vigoare în prezentului ordin se abrogă orice dispoziţie contrară.
Art. 4. - Prezentul ordin se publică în Monitorul Oficial al României, Partea I.
Ministrul sănătăţii publice,
Gheorghe Eugen Nicolăescu
Bucureşti, 17 iulie 2006.
Nr. 874.
ANEXĂ
NORME
privind procedura administrativă a Agenţiei Naţionale a Medicamentului de gestionare a variaţiilor
CAPITOLUL I
Introducere
Prezentele norme stabilesc procedura administrativă a Agenţiei Naţionale a Medicamentului de gestionare a variaţiilor la termenii autorizaţiei de punere pe piaţă pentru medicamente de uz uman, autorizate prin procedură naţională, inclusiv prin procedurile simplificate ale Acordului de colaborare al autorităţilor competente în domeniul medicamentului din ţările asociate la Uniunea Europeană [Collaboration Agreement of Drug Regulatory Authorities in European Union Associated Countries (CADREAC)]/New Collaboration Agreement between Drug Regulatory Authorities in Central and Eastern European Countries (nCADREAC).
CAPITOLUL II
Domeniu de aplicare
Art. 1. - Prezentele norme se aplică cererilor privind variaţiile de tip IA, IB şi II la termenii autorizaţiei de punere pe piaţă.
Art. 2. - Prezentele norme nu se aplică cererilor privind extensia/extensiile de linie la autorizaţia de punere pe piaţă şi nici cererilor privind transferul autorizaţiei de punere pe piaţă.
CAPITOLUL III
Definiţii
Art. 3. - În înţelesul prezentelor norme, termenii şi noţiunile folosite au următoarele semnificaţii:
1. variaţie la termenii autorizaţiei de punere pe piaţă - o schimbare a conţinutului documentelor de autorizare, aşa cum sunt ele prezentate în reglementările în vigoare privind autorizarea de punere pe piaţă şi supravegherea medicamentelor de uz uman;
2. variaţie minoră de tip IA sau de tip IB - una dintre variaţiile enumerate în anexa nr. 1 la Regulamentul Comisiei (CE) nr. 1.084/2003 referitor la evaluarea variaţiilor la termenii autorizaţiei de punere pe piaţă pentru medicamentele de uz uman şi pentru medicamentele veterinare, eliberată de autoritatea competentă a unui stat membru (OJ L nr. 159 din 27 iunie 2003), care îndeplineşte condiţiile din anexă, respectiv una dintre variaţiile enumerate în anexa nr. 1 la Regulamentul Comisiei (CE) nr. 1.085/2003 referitoare la evaluarea variaţiilor la termenii autorizaţiei de punere pe piaţă pentru medicamentele de uz uman şi pentru medicamentele veterinare care cad sub incidenţa Regulamentului (CEE) nr. 2.309/93 (OJ L nr. 159 din 20 iunie 2004);
3. variaţie majoră de tip II - o variaţie care nu poate fi considerată variaţie minoră sau extensie de linie a autorizaţiei de punere de piaţă;
4. restricţie urgentă de siguranţă - o modificare temporară a informaţiilor privind medicamentul, referitoare în mod particular la una sau mai multe dintre următoarele secţiuni din rezumatul caracteristicilor produsului: indicaţii, doze, contraindicaţii, atenţionări, datorită noilor informaţii privind siguranţa utilizării medicamentului.
CAPITOLUL IV
Procedura administrativă de gestionare a variaţiilor la termenii autorizaţiei de punere pe piaţă
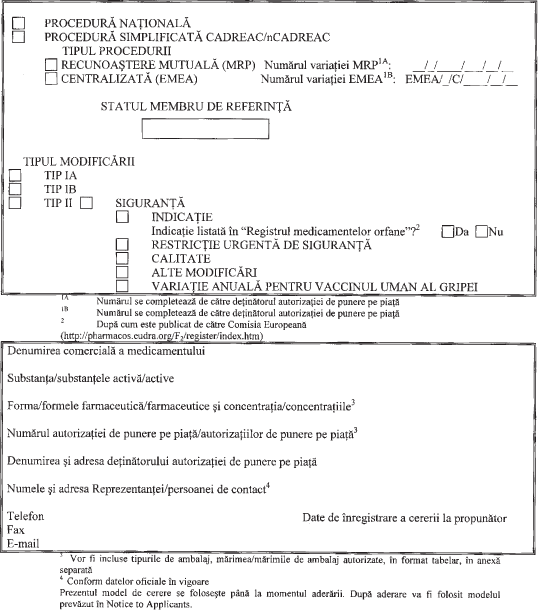
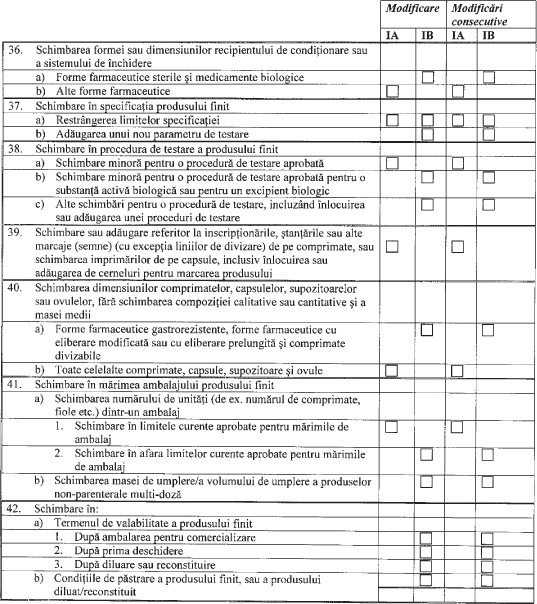
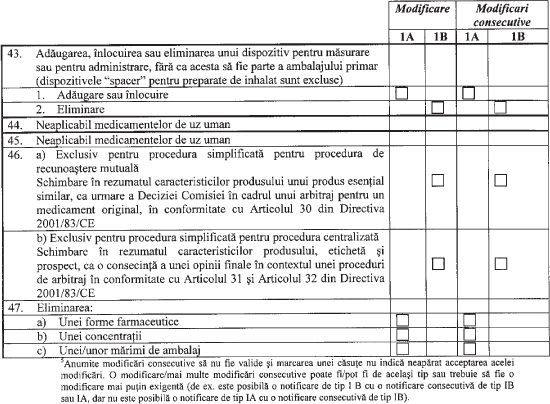
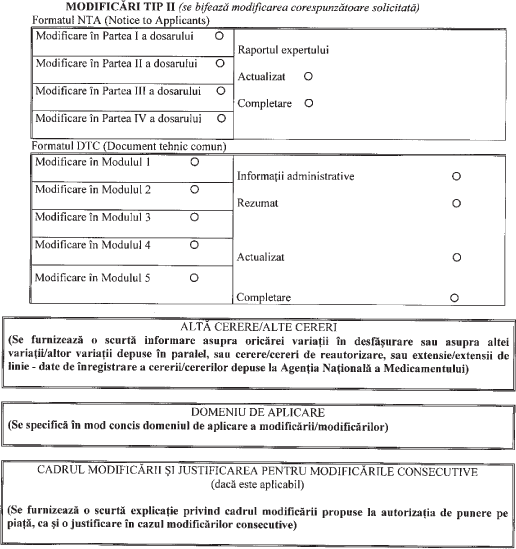
Art. 4. - Deţinătorul autorizaţiei de punere pe piaţă, denumit în continuare deţinător, depune la Agenţia Naţională a Medicamentului Cererea pentru variaţie la autorizaţia de punere pe piaţă, conform anexei care face parte integrantă din prezentele norme, însoţită de documentaţia de susţinere şi de formularul de tarifare întocmit în conformitate cu reglementările în vigoare ale Agenţiei Naţionale a Medicamentului privind primirea cererilor pentru modificări la autorizaţia de punere pe piaţă şi încasarea tarifelor aferente.
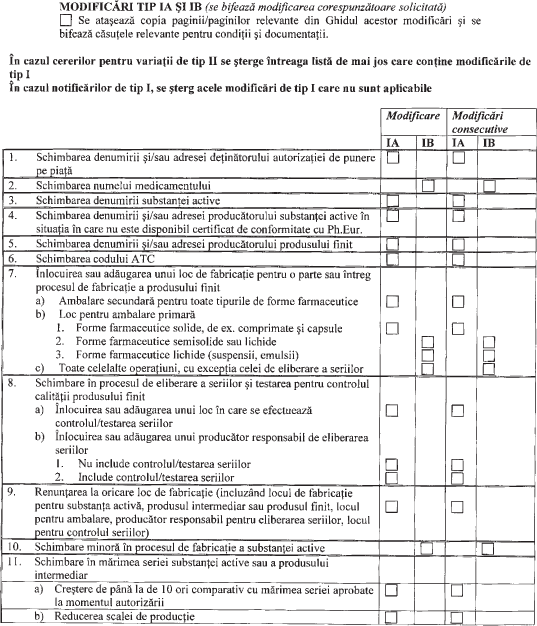
Art. 5. - (1) O cerere trebuie să facă referire la o singură variaţie de tip IA, IB sau II.
(2) În cazul în care se fac mai multe variaţii de tip IA, IB sau II la termenii aceleiaşi autorizaţii de punere pe piaţă, pentru fiecare variaţie de tip IA, IB sau II trebuie depusă o cerere separată şi fiecare dintre aceste cereri trebuie să conţină o referire la celelalte cereri.
(3) Prin derogare de la prevederile alin. (2), în situaţia în care o variaţie de tip IA generează variaţii consecutive de tip IA, o variaţie de tip IB generează variaţii consecutive de tip IA sau de tip IB, iar o variaţie de tip II generează variaţii consecutive, se depune o singură cerere, acoperitoare pentru toate variaţiile consecutive.
(4) Cererea unică trebuie să conţină o descriere a relaţiei dintre variaţiile consecutive.
(5) O variaţie consecutivă este considerată ca fiind o schimbare inevitabilă care este rezultatul unei schimbări principale (de exemplu: schimbare principală - schimbarea metodei de testare a substanţei active; schimbare consecutivă - schimbarea metodei de testare a produsului finit).
(6) Cererile în care au fost indicate variaţii consecutive presupun un singur tarif, corespunzător variaţiei principale.
(7) În cazul variaţiilor consecutive, deţinătorul trebuie să includă o justificare/explicaţie clară în cererea de variaţie; Agenţia Naţională a Medicamentului evaluează justificarea/explicaţia dată şi decide asupra acceptabilităţii şi asupra numărului de variaţii care trebuie depuse.
(8) Variaţiile care nu se încadrează în definiţia de variaţie consecutivă trebuie depuse separat, ca variaţii paralele.
Art. 6. - (1) Cererea/cererile de variaţie şi formularul/ formularele de tarifare se depun, în cazul medicamentelor care au autorizaţie de punere pe piaţă în vigoare emisă de Agenţia Naţională a Medicamentului, şi pentru medicamentele aflate în procedură de reînnoire a autorizaţiei de punere pe piaţă, în cazul în care solicitantul doreşte evaluarea cererii înainte de finalizarea procedurii de reînnoire.
(2) În cazul în care solicitantul optează pentru evaluarea variaţiei înainte de finalizarea procedurii de reînnoire, va anexa la cerere şi documentaţia de susţinere. Nu se acceptă simpla referire la documentaţia depusă pentru reînnoire.
(3) Nu se completează cerere de variaţie şi formular de tarifare pentru variaţii depuse pentru medicamente aflate în procedură de autorizare; în acest caz documentele se depun pe baza unei adrese de completare a documentaţiei aflate în procedură de autorizare.
Art. 7. - Evaluarea cererii/cererilor de variaţie are loc după confirmarea plăţii de către Departamentul economic al Agenţiei Naţionale a Medicamentului, în acord cu reglementările în vigoare ale Agenţiei Naţionale a Medicamentului.
Art. 8. - Evaluarea cererii/cererilor de variaţie respectă Regulamentul Comisiei (CE) nr. 1.084/2003 (OJ L 159 din 27 iunie 2003), Regulamentul Comisiei (CE) nr. 1.085/2003 (OJ L 159 din 27 iunie 2003) şi Ghidul referitor la conţinutul dosarului pentru cererile de tip IA şi IB, din Notice to Applicants, volumul 2C, Regulile care guvernează medicamentele în Uniunea Europeană, în ceea ce priveşte clasificarea variaţiilor, incluzând lista şi condiţiile care trebuie îndeplinite pentru variaţiile minore, precum şi documentaţia de susţinere care trebuie depusă, respectă prevederile celor două regulamente (CE) menţionate mai sus, referitor la procedura de cerere pentru variaţiile minore de tip IA/IB, precum şi procedura de aprobare pentru variaţiile majore de tip II, după cum este descris în continuare.
Art. 9. - Termenul de soluţionare a unei cereri de tip IA care nu modifică termenii autorizaţiei de punere pe piaţă este de 15 zile de la data confirmării plăţii.
Art. 10. - Dacă în intervalul de timp stabilit la art. 9 Agenţia Naţională a Medicamentului nu a formulat obiecţii, cererea poate fi considerată ca fiind acceptată.
Art. 11. - Termenul de soluţionare a unei cereri de tip IA care modifică termenii autorizaţiei de punere pe piaţă este de 30 de zile de la data confirmării plăţii.
Art. 12. - Dacă în intervalul de timp stabilit la art. 11 Agenţia Naţională a Medicamentului nu a formulat obiecţii, cererea poate fi considerată ca fiind acceptată.
Art. 13. - Agenţia Naţională a Medicamentului va informa deţinătorul asupra acceptării cererii şi va emite documentele rectificative (modificare la autorizaţia de punere pe piaţă, anexele la autorizaţia de punere pe piaţă modificate sau părţile modificate ale anexelor la autorizaţia de punere pe piaţă) în termen de 30 de zile de la soluţionare.
Art. 14. - În situaţia formulării unor obiecţii pentru cererile de tip IA, care modifică termenii autorizaţiei de punere pe piaţă, deţinătorul trebuie să răspundă obiecţiilor în termen de 30 de zile de la primirea adresei, în acest caz derularea procedurii fiind oprită până la depunerea informaţiilor suplimentare solicitate de Agenţia Naţională a Medicamentului.
Art. 15. - (1) În cazul în care deţinătorul nu răspunde obiecţiilor Agenţiei Naţionale a Medicamentului în termenul stabilit la art. 14, cererea va fi considerată ca fiind respinsă.
(2) Agenţia Naţională a Medicamentului va anunţa deţinătorul despre respingerea cererii.
(3) Respingerea nu prejudiciază dreptul deţinătorului de a redepune cererea.
Art. 16. - Pentru medicamentele autorizate prin procedurile simplificate CADREAC/nCADREAC, timpul de rezolvare a cererilor de tip IA este de 30 de zile de la confimarea plăţii, în acord cu reglementările specifice în vigoare ale Agenţiei Naţionale a Medicamentului privind soluţionarea variaţiilor la autorizaţia de punere pe piaţă pentru produsele autorizate prin procedurile simplificate CADREAC.
Art. 17. - Termenul de soluţionare a unei cereri de tip IB este de 60 de zile de la data confirmării plăţii.
Art. 18. - Dacă în intervalul de timp stabilit la art. 16, respectiv la art. 17, Agenţia Naţională a Medicamentului nu a formulat obiecţii, cererea poate fi considerată ca fiind acceptată.
Art. 19. - Agenţia Naţională a Medicamentului va informa deţinătorul asupra acceptării cererii şi va emite documentele rectificative (modificare la autorizaţia de punere pe piaţă, anexele la autorizaţia de punere pe piaţă modificate sau părţile modificate ale anexelor la autorizaţia de punere pe piaţă), în cazul cererilor de tip IB care modifică termenii autorizaţiei de punere pe piaţă, în termen de 30 de zile de la soluţionare.
Art. 20. - În situaţia formulării unor obiecţii pentru cererile de tip IB, deţinătorul trebuie să răspundă obiecţiilor în termen de 60 de zile de la primirea adresei, în acest caz derularea procedurii fiind oprită până la depunerea informaţiilor suplimentare solicitate de Agenţia Naţională a Medicamentului.
Art. 21. - (1) În cazul în care deţinătorul nu transmite în termenul stabilit la art. 20 documentele solicitate, cererea va fi considerată ca fiind respinsă.
(2) Agenţia Naţională a Medicamentului va anunţa deţinătorul asupra respingerii cererii.
(3) Respingerea nu prejudiciază dreptul deţinătorului de a redepune cererea.
Art. 22. - Pentru medicamentele autorizate prin procedură simplificată CADREAC sau nCADREAC, timpul de rezolvare a cererilor de tip IB este de 60 de zile de la confirmarea plăţii, în acord cu reglementările specifice în vigoare ale Agenţiei Naţionale a Medicamentului privind soluţionarea variaţiilor la autorizaţia de punere pe piaţă pentru produsele autorizate prin procedurile simplificate CADREAC sau nCADREAC.
Art. 23. - (1) Termenul de soluţionare a unei cereri de variaţie de tip II este de 90 de zile de la data confirmării plăţii.
(2) Această perioadă poate fi redusă în conformitate cu urgenţa problemei, în mod special în cazul aspectelor legate de siguranţa utilizării medicamentului.
Art. 24. - Agenţia Naţională a Medicamentului va informa deţinătorul asupra aprobării variaţiei de tip II şi va emite documentele rectificative (modificare la autorizaţia de punere pe piaţă, anexele la autorizaţia de punere pe piaţă modificate sau părţile modificate ale anexelor la autorizaţia de punere pe piaţă), în cazul variaţiilor de tip II care modifică termenii autorizaţiei de punere pe piaţă, în termen de 30 de zile de la soluţionare.
Art. 25. - În situaţia formulării unor solicitări privind completarea documentaţiei de susţinere cu date suplimentare, deţinătorul trebuie să răspundă solicitărilor în termen de 60 de zile de la primirea adresei, în acest caz derularea procedurii fiind oprită până la depunerea informaţiilor suplimentare solicitate de Agenţia Naţională a Medicamentului.
Art. 26. - (1) În cazul în care deţinătorul nu transmite în termenul stabilit la art. 25 documentele solicitate, variaţia va fi considerată ca fiind respinsă.
(2) Agenţia Naţională a Medicamentului va anunţa deţinătorul asupra respingerii variaţiei.
(3) Respingerea nu prejudiciază dreptul deţinătorului de a redepune cererea de variaţie tip II.
Art. 27. - Pentru medicamentele autorizate prin procedurile simplificate CADREAC sau nCADREAC, timpul de rezolvare a cererilor de variaţie tip II este de 60 de zile de la confirmarea plăţii, în acord cu reglementările în vigoare ale Agenţiei Naţionale a Medicamentului privind soluţionarea variaţiilor la autorizaţia de punere pe piaţă pentru produsele autorizate prin procedurile simplificate CADREAC sau nCADREAC.
Art. 28. - Termenul de soluţionare a unei variaţii la autorizaţia de punere pe piaţă pentru vaccinuri gripale umane este de 30 de zile de la data confirmării plăţii.
Art. 29. - Agenţia Naţională a Medicamentului va informa deţinătorul asupra aprobării variaţiei pentru vaccinul gripal uman.
Art. 30. - În situaţia formulării unor solicitări privind completarea documentaţiei de susţinere cu date suplimentare, deţinătorul trebuie să răspundă solicitărilor în termen de 60 de zile de la primirea adresei, în acest caz derularea procedurii fiind oprită până la depunerea informaţiilor suplimentare solicitate de Agenţia Naţională a Medicamentului.
Art. 31. - (1) În cazul în care deţinătorul nu transmite în termenul stabilit la art. 30 documentele solicitate, variaţia va fi considerată ca fiind respinsă.
(2) Agenţia Naţională a Medicamentului va anunţa deţinătorul asupra respingerii variaţiei.
(3) Respingerea nu prejudiciază dreptul deţinătorului de a redepune cererea privind variaţia.
Art. 32. - În cazul unei pandemii cu virus gripal uman, recunoscută ca atare de Organizaţia Mondială a Sănătăţii sau Uniunea Europeană, Agenţia Naţională a Medicamentului poate, în mod excepţional şi temporar, să ia în considerare acceptarea unei variaţii la termenii autorizaţiei de punere pe piaţă pentru vaccinurile gripale, după ce a fost depusă cererea şi înainte de finalizarea procedurii.
Art. 33. - (1) Dacă deţinătorul, în cazul unui eveniment cu risc pentru sănătatea publică, ia măsuri urgente de restricţie pentru siguranţă, acesta trebuie să informeze imediat Agenţia Naţională a Medicamentului asupra acestor măsuri.
(2) Dacă Agenţia Naţională a Medicamentului nu comunică nicio obiecţie în termen de 24 de ore de la primirea informaţiei, restricţiile urgente pentru siguranţă vor fi considerate ca aprobate.
(3) Restricţiile urgente pentru siguranţă trebuie implementate în intervalul de timp agreat împreună cu Agenţia Naţională a Medicamentului.
(4) Cererea corespunzătoare variaţiei care reflectă restricţiile urgente pentru siguranţă trebuie depusă la autoritatea competentă imediat şi în niciun caz mai târziu de 15 zile de la iniţierea restricţiilor urgente pentru siguranţă, în vederea aplicării procedurilor stabilite pentru variaţii majore de tip II.
(5) În cazul în care Agenţia Naţională a Medicamentului impune deţinătorului restricţii urgente pentru siguranţă, acesta este obligat să depună o cerere pentru variaţie, în conformitate cu restricţiile pentru siguranţă impuse de Agenţia Naţională a Medicamentului.
(6) Restricţiile urgente pentru siguranţă trebuie implementate în intervalul de timp agreat împreună cu Agenţia Naţională a Medicamentului.
(7) Cererea corespunzătoare pentru variaţia care reflectă restricţiile urgente pentru siguranţă, împreună cu documentaţia corespunzătoare pentru susţinerea schimbării, trebuie depusă la Agenţia Naţională a Medicamentului imediat şi în niciun caz mai târziu de 15 zile de la iniţierea restricţiei urgente pentru siguranţă, în vederea aplicării procedurii de evaluare pentru variaţii majore de tip II.
Art. 34. - Atunci când este cazul, Agenţia Naţională a Medicamentului procedează la regularizarea tarifului pentru variaţii la termenii autorizaţiei de punere pe piaţă.
CAPITOLUL V
Prevederi generale
Art. 35. - Procedura şi termenele de soluţionare a cererilor privind variaţiile la termenii autorizaţiei de punere pe piaţă prevăzute în prezentele reglementări se vor aplica, după aderare, exclusiv în cazul medicamentelor de uz uman autorizate prin procedură naţională.
Art. 36. - După momentul aderării, pentru variaţiile din cadrul procedurilor de recunoaştere mutuală şi descentralizată vor fi respectate prevederile regulamentelor europene în vigoare privind variaţiile.
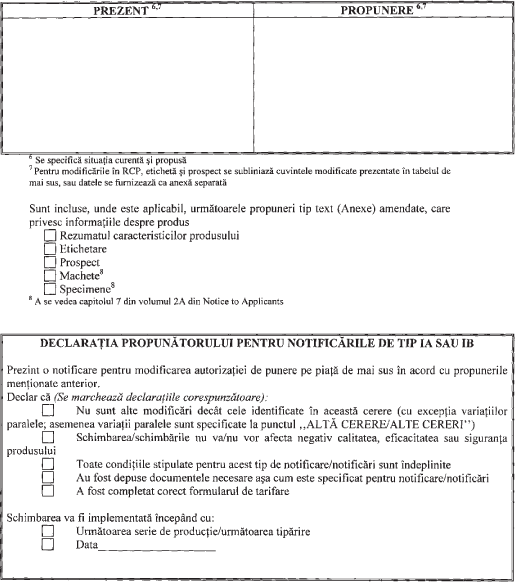
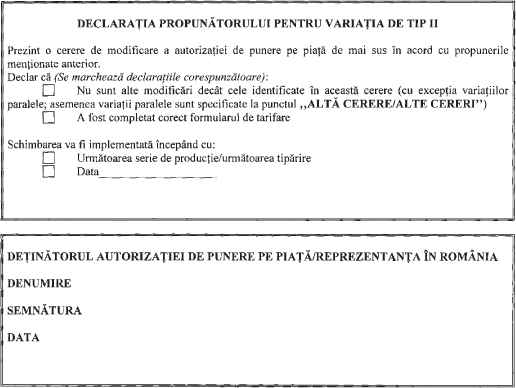
ANEXĂ
la norme
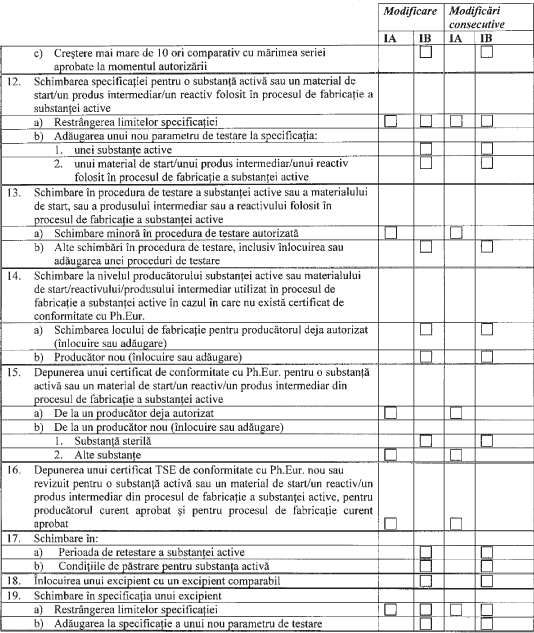
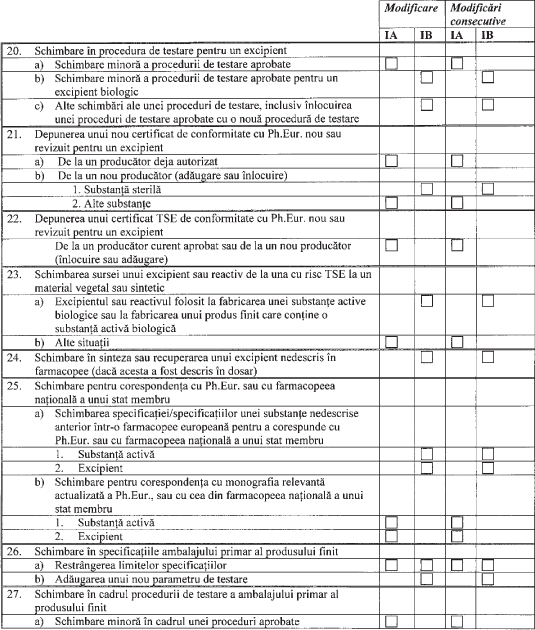
CERERE
pentru variaţie la autorizaţia de punere pe piaţă
(model)
Declinare de raspundere: Informaţiile publicate în aceasta rubrică, precum şi textele actelor normative nu au caracter oficial.